[비즈한국] 「15年前も『5年後』、10年前も『5年後』と言われてきました。もう5年という月日が3回は過ぎ去った気がします」
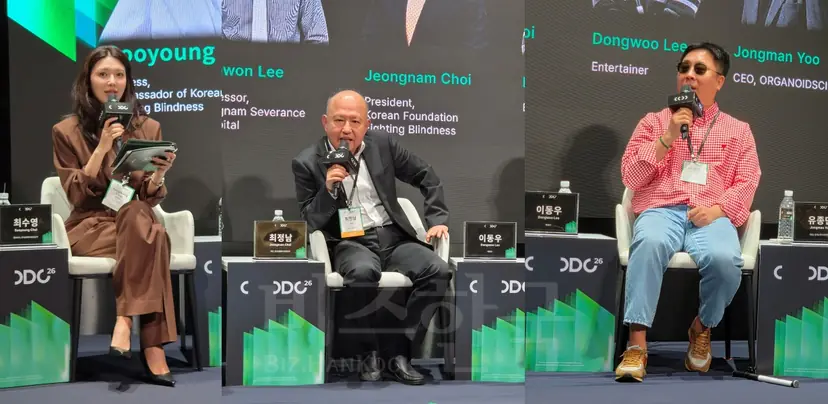
少女時代のメンバー、チェ・スヨンが静かに語った。彼女は、網膜色素変性症(RP)患者である韓国失明退治運動本部のチェ・ジョンナム会長の娘であり、父と共に治療薬の開発を待ちわびた歳月をこのように表現した。
患者にとって「5年後」という言葉は、単なる研究開発のスケジュールではない。治療薬を待っている間にも疾患は進行する。視野は狭まり、視力は低下していく。一方で、研究者や医療スタッフにとっての5年は、新しい治療法が人に対して安全であることを確認するために必要な時間でもある。
結局のところ、希少・難病の新薬開発の問題は、単に「もっと早く開発すべきだ」という要求だけで説明できるものではない。患者が待ち続けなければならない時間のうち、科学的に必ず必要な時間は何か、そして技術や制度の変革によって短縮できる時間は何かを区別する必要がある。
去る18日、京畿道城南市板橋のチャバイオコンプレックスで開催された「オルガノイド・デベロッパー・カンファレンス2026」の「治療薬を創る患者たち」セッションでも、この問題が大きな話題となった。
研究成果は積み上がるが、治療薬は依然として「5年後」
RPは網膜の視細胞が徐々に損傷し、視野と視力が低下する進行性の遺伝性疾患である。現在、大半の患者にとって疾患そのものを根本的に治療する方法はない。
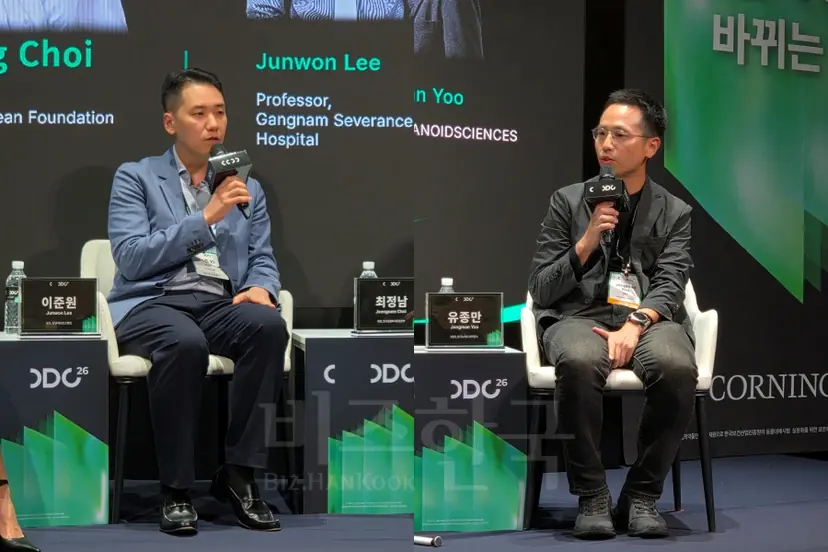
江南セブランス病院眼科のイ・ジュンウォン教授は「RP自体を根治的に治療する方法は現在ない」とし、「白内障や黄斑浮腫を併発した場合にそれらを治療したり、弱視のリハビリなどを支援したりする程度だ」と説明した。
2003年にRPと診断されたタレントのイ・ドンウは「20年の歳月が流れたが、研究成果があると言われても、患者の立場からするとまだ遠い話のように感じられる」と語った。
研究成果と実際の治療薬との間には大きな隔たりがある。細胞実験や動物実験で効果を確認できても、前臨床試験や臨床試験を経て、人に対しても同様の効果と安全性が認められるかを確認しなければならないからだ。
イ・ジュンウォン教授は、遺伝性網膜疾患の遺伝子治療薬「ラクスターナ(Luxturna)」を例に挙げた。ラクスターナは2001年に動物実験で治療の可能性を確認した後、2017年に米国食品医薬品局(FDA)の承認を受けるまで約16年を要した。
イ教授は「人間に適用するためには効能だけでなく安全性が重要であるため、細胞研究や前臨床試験、臨床第1・2・3相などのプロセスを経る必要がある」と述べた。
患者の立場としてはもどかしい限りだ。イ・ドンウは「安全性は患者が検証できる領域ではない」とし、「今すぐ治療を受けられる時期、ゴールデンタイムが最も待ち遠しい」と語った。続けて「患者の人生は短く感じられる一方、研究に要する時間はあまりにも長く感じられる」と吐露した。
細胞治療・オルガノイドが登場しても「時間の問題」は依然として
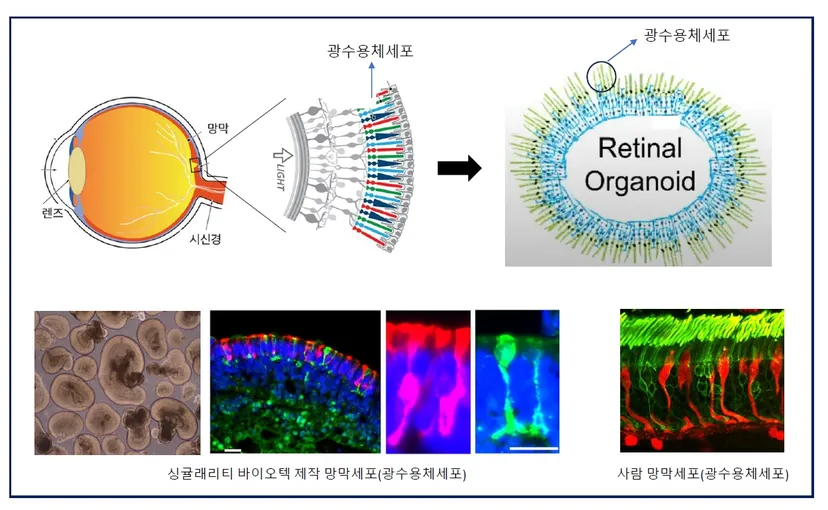
最近、RPをはじめとする遺伝性網膜疾患の分野では、既存の遺伝子治療を超えて、細胞治療や人工網膜、オルガノイド(臓器模倣体)ベースの再生治療などが新たな代替案として研究されている。
遺伝子治療薬は特定の原因遺伝子をターゲットにする。これまでに遺伝性網膜疾患に関連して344個以上の原因遺伝子が発見されている中、ラクスターナもRPE65変異を持つ患者のみを対象としている。個別の遺伝子ごとに治療薬を開発する手法だけでは、すべての患者に治療の機会を提供することが難しいという限界がある。
特定の遺伝子変異に左右されない汎用的な治療戦略が必要であり、イ教授は細胞治療と人工網膜を代表的な代替案として挙げた。細胞治療は損傷した網膜細胞を置き換えて機能回復を試みるもので、人工網膜は電子装置などで損傷した網膜機能を補完する方式だ。
オルガノイド技術も損傷した組織を修復する再生医療のアプローチの一つとして注目されている。オルガノイドサイエンスのユ・ジョンマン代表は、既存の治療の多くが症状をコントロールする方式だったとすれば、オルガノイドベースの再生治療は損傷した組織そのものを回復させることを目標としていると説明した。現在は腸オルガノイドベースの再生治療薬開発を優先しているが、網膜も未充足医療ニーズが大きい分野であるため、後続の開発領域として視野に入れていると説明した。
ただし、新しい技術が登場したからといって、検証に必要な時間がなくなるわけではない。むしろ人間に初めて適用される技術であるだけに、予期せぬ副作用や長期的な影響を確認しなければならない。
結局のところ重要なのは「検証を減らすこと」ではなく、「不必要に時間がかかっているプロセスを見つけ出すこと」に近い。
イ教授は、最初の治療薬を創り出すプロセスは困難だが、後続の技術については、先行した経験をもとに規制や手続きが短縮される可能性があると説明した。希少疾患の特性を考慮した臨床試験の設計、規制当局による迅速な相談と審査、新しい非臨床評価技術の活用などが議論されるべき領域である。
実際に食品医薬品安全処は2022年9月から、グローバル革新製品迅速審査支援体系(GIFT)を運営している。生命を脅かしたり重大な疾患の治療薬を迅速審査対象に指定し、許可審査期間を短縮する制度だ。目標は一般的な審査期間を120日から90日へと25%短縮することである。準備が整った資料から先に審査する随時同伴審査を適用し、安全性と直接関連のない一部資料は根拠規定に基づき市販後に提出するよう支援している。
結局、患者が待つ全時間のうち、科学的検証に必要な時間と、行政・審査過程で短縮できる時間を区別する必要がある。
希少・難病疾患分野でもGIFTの活用が続いている。食薬処は脊髄性筋萎縮症の治療を目的とするオナセムノゲンアベパルボベクを、2026年4月にGIFT第67号先端バイオ医薬品に指定するなど、希少疾患治療薬にも迅速審査制度を適用している。
患者が新しい治療技術にアクセスする経路そのものも拡大している。2025年2月21日から施行された改正先端再生バイオ法により、先端再生医療治療制度が新しく導入された。従来は先端再生医療が臨床研究を中心に進められてきたが、これからは再生医療機関が事前に臨床研究などを通じて安全性と有効性が確認された再生医療技術の治療計画を提出し、先端再生バイオ審議委員会の審議を経て、重大・希少・難病疾患患者の治療に活用できるようになった。品目許可を受けた医薬品だけを待たなければならなかった状況とは異なり、新たな治療アクセスルートが開かれたことになる。
治療の代替手段が不足している希少・難病疾患においては、新薬の最終許可を待つ時間と、患者の治療アクセスのタイミングとの間のギャップを埋める制度的装置と言える。
イ教授もまた、患者の状況を考慮した制度的変革が必要だと述べた。ただし、「迅速な許可」と「検証を疎かにする許可」を同じ意味として捉えてはならない。必要な安全性と有効性の検証は維持しつつも、研究開発の過程で繰り返されたり遅延したりする時間を削減することが核心である。
15年間繰り返されてきた「5年後」という言葉を二度と繰り返さないためには、新しい治療技術と同様に、研究と臨床、そして規制が連動するあり方を変える必要がある。チェ・ジョンナム会長は「これから出るべき技術はすべて出揃い、細胞治療薬で目まで作る段階に来ている今、重要なのはいかに安全に治療薬として完成させるかという戦いだ」と強調した。